
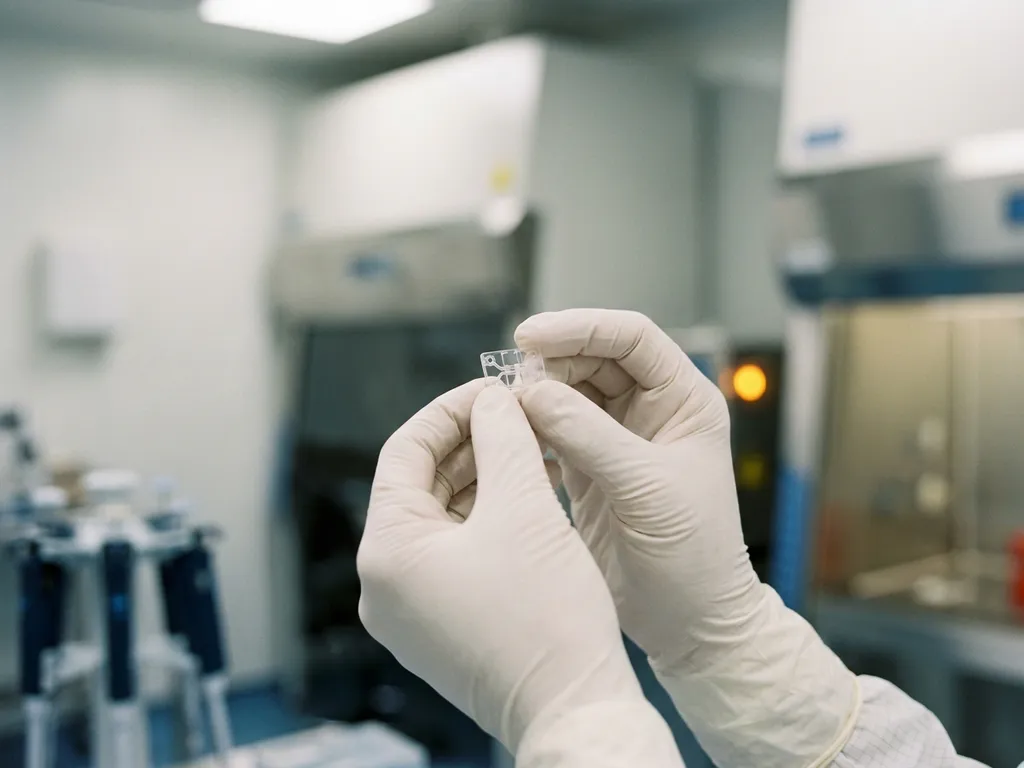
Partikelfreiheit im Spritzguss lässt sich durch den Einsatz von Reinraumbedingungen direkt in der Fertigung sichern. Kontrollierte Umgebungsparameter wie Luftreinheit, Temperatur und Personalhygiene verhindern, dass Fremdpartikel in das Bauteil eingetragen werden. Die folgenden Abschnitte beantworten die wichtigsten Fragen, die Einkäufer und Entwickler in der Medizintechnik zu diesem Thema stellen.
Welche Partikelquellen entstehen typischerweise beim Spritzguss?
Beim Spritzguss entstehen Partikel aus mehreren Quellen gleichzeitig: Abrieb an Werkzeugoberflächen, Staubeinträge aus der Umgebungsluft, Materialabbau durch thermische Belastung und Kontaminationen durch Personal oder Transportmittel. Jede dieser Quellen kann die Bauteilqualität beeinflussen, wenn keine gezielte Gegenmaßnahme greift.
Besonders unterschätzt wird der Beitrag des Produktionsumfelds selbst. In einer konventionellen Fertigungshalle enthält die Luft Tausende Partikel pro Kubikmeter, die sich auf frisch entformten Bauteilen absetzen können. Dazu kommen Abrasionspartikel aus Förderbändern, Verpackungsmaterialien und Werkzeugtrennmitteln. Beim Verarbeiten von gefüllten Kunststoffen, etwa glasfaserverstärkten oder mineralisch gefüllten Typen, entsteht zusätzlich Abrieb aus dem Material selbst.
Auch das Personal ist eine wesentliche Partikelquelle. Haut, Haare und Kleidungsfasern geben kontinuierlich Partikel ab. Ohne Schutzkleidung und definierte Schleusenkonzepte gelangen diese direkt in die Fertigungszone. Für Kunststoffteile, die in der Medizintechnik eingesetzt werden, ist dieses Risiko nicht akzeptabel.
Was definiert Reinraumklasse 8 im Kontext der Kunststofffertigung?
Reinraumklasse 8 ist gemäß ISO 14644-1 definiert als eine Umgebung, in der die Partikelkonzentration bei einer Partikelgröße von 0,5 Mikrometern maximal 3.520.000 Partikel pro Kubikmeter beträgt. Im Vergleich zu einer normalen Produktionshalle bedeutet das eine erhebliche Reduktion der Partikelbelastung durch kontrollierte Luftzufuhr, Überdruckhaltung und gefilterte Zuluft über HEPA-Filter.
In der Kunststofffertigung bedeutet Klasse 8 konkret, dass Maschinen, Werkzeuge und Handlingssysteme in einem baulich abgetrennten Bereich betrieben werden, der über definierte Schleusen zugänglich ist. Die Luftwechselrate und der Raumdruck werden kontinuierlich überwacht. Das Personal trägt Schutzkleidung nach festgelegtem Standard. Diese Maßnahmen wirken zusammen, um Partikelkontamination beim Spritzguss systematisch zu kontrollieren.
Klasse 8 ist nicht die reinste verfügbare Klasse, aber sie ist für viele Anwendungen in der Medizintechnik ausreichend und zugleich wirtschaftlich realisierbar. Für Implantate oder sterile Einmalartikel können strengere Klassen wie 7 oder 5 erforderlich sein. Die Wahl der Reinraumklasse richtet sich nach dem Verwendungszweck des Bauteils und den regulatorischen Anforderungen des jeweiligen Produkts.
Wie unterscheidet sich Reinraumspritzguss von konventioneller Fertigung?
Reinraumspritzguss unterscheidet sich von konventioneller Fertigung durch den gesamten Prozessrahmen, nicht nur durch den Maschinenraum. Neben der kontrollierten Umgebungsluft umfasst er definierte Materiallogistik, spezifische Reinigungszyklen, dokumentierte Personalzugänge und ein lückenloses Aufzeichnungssystem für alle prozessrelevanten Parameter.
In der konventionellen Fertigung liegt der Fokus auf Zykluszeit, Werkzeugstandzeit und Maßhaltigkeit. Im Reinraumspritzguss fallen diese Anforderungen nicht weg, aber sie werden ergänzt durch Anforderungen an Partikelkontrolle, Verpackungsintegrität und Rückverfolgbarkeit. Jeder Schritt, vom Materialeingang über die Entformung bis zur Verpackung, wird unter dem Gesichtspunkt möglicher Kontaminationsrisiken bewertet.
Praktisch bedeutet das auch, dass Werkzeuge und Hilfsstoffe anders ausgewählt werden. Trennmittel müssen für den Reinraum zugelassen sein. Verpackungsmaterialien dürfen keine Partikel abgeben. Selbst die Wartungsintervalle von Maschinen werden so geplant, dass sie außerhalb der Produktionszeiten liegen oder unter kontrollierten Bedingungen durchgeführt werden können.
Welche Qualitätsnachweise müssen Reinraumlieferanten in der Medizintechnik erbringen?
Reinraumlieferanten in der Medizintechnik müssen eine Zertifizierung nach ISO 13485 nachweisen, die ein Qualitätsmanagementsystem speziell für Medizinprodukte beschreibt. Ergänzend werden Reinraumqualifikationen nach ISO 14644 erwartet, die belegen, dass die Reinraumklasse regelmäßig gemessen und dokumentiert wird.
Konkret verlangen Einkäufer in der Regel folgende Nachweise:
- Zertifizierung nach ISO 13485 mit aktuellem Auditbericht
- Reinraumqualifizierung nach ISO 14644-1 mit periodischer Reklassifizierung
- Prozessvalidierungen (IQ, OQ, PQ) für alle relevanten Fertigungsschritte
- Vollständige Chargenprotokolle und Rückverfolgbarkeit bis zum Rohmaterial
- Nachweise über fertigungsbegleitende Messprogramme und statistische Prozesskontrolle
Für Bauteile, die in direkten Patientenkontakt kommen oder sicherheitskritische Funktionen erfüllen, kommen je nach Produktklasse weitere Anforderungen hinzu, etwa biokompatibilitätsbezogene Nachweise nach ISO 10993 oder spezifische Anforderungen aus der EU-Medizinprodukteverordnung (MDR). Ein Lieferant, der diese Dokumentation nicht vollständig bereitstellen kann, scheidet für regulierte Produkte in der Regel aus.
Wann ist Reinraumfertigung für ein Spritzgussprojekt tatsächlich notwendig?
Reinraumfertigung ist notwendig, wenn das Bauteil in einem medizinischen oder analytischen Kontext eingesetzt wird, in dem Partikelkontamination die Funktion, die Sicherheit oder die Sterilität beeinflussen kann. Das gilt insbesondere für Komponenten, die mit Körperflüssigkeiten in Kontakt kommen, in Diagnostikgeräten verbaut werden oder Teil eines sterilen Gesamtsystems sind.
Die Entscheidung hängt von mehreren Faktoren ab:
- Verwendungszweck: Invasive oder patientennahe Anwendungen erfordern höhere Reinheitsgrade als Gehäuseteile ohne Medienkontakt.
- Regulatorische Klassifizierung: Produkte der Risikoklasse IIa, IIb oder III nach MDR unterliegen strengeren Anforderungen.
- Materialempfindlichkeit: Bestimmte Kunststoffe nehmen Partikel leichter auf oder sind elektrostatisch aufgeladen, was Kontamination begünstigt.
- Systemintegration: Wenn das Bauteil in eine Baugruppe integriert wird, die als Gesamtsystem zertifiziert wird, muss die Reinheit der Einzelteile nachweisbar sein.
Für rein mechanische Komponenten ohne Medienkontakt und ohne Reinheitsanforderungen im Lastenheft ist Reinraumfertigung in der Regel nicht erforderlich. Die Entscheidung sollte in der frühen Entwicklungsphase getroffen werden, weil sie Werkzeugdesign, Materialauswahl und Prozessplanung direkt beeinflusst.
Wie lässt sich Partikelfreiheit über die gesamte Serienproduktion aufrechterhalten?
Partikelfreiheit über die Serienproduktion hinweg lässt sich nur durch ein strukturiertes Zusammenspiel aus Prozessvalidierung, laufender Messtechnik und konsequenter Mitarbeiterschulung aufrechterhalten. Eine einmalige Reinraumzertifizierung reicht nicht aus, wenn die Prozesse nicht kontinuierlich überwacht und dokumentiert werden.
Zentral ist dabei die fertigungsbegleitende Messung. Maßhaltigkeiten, Oberflächenbeschaffenheit und Partikelbelastung müssen nicht nur bei der Erstmusterprüfung, sondern über die gesamte Laufzeit einer Serie kontrolliert werden. Statistische Prozesskontrolle hilft, Trends frühzeitig zu erkennen, bevor Ausschuss entsteht. Die fertigungsbegleitende Messtechnik ist dabei kein nachgelagerter Kontrollschritt, sondern integraler Bestandteil des Produktionsprozesses.
Gleichzeitig müssen Änderungen, ob am Werkzeug, am Material oder an Prozessparametern, nach einem definierten Change-Control-Verfahren bewertet und freigegeben werden. Jede unkontrollierte Änderung ist ein potenzielles Kontaminationsrisiko. Reinraumtauglichkeit ist kein statischer Zustand, sondern das Ergebnis eines aktiv gelebten Qualitätssystems.
Wie GAUDLITZ Partikelfreiheit in der Serienproduktion sichert
GAUDLITZ Plastic Technologies verbindet Reinraumfertigung der Klasse 8 mit einem hauseigenen Messzentrum und über 85 Jahren Erfahrung in der Kunststoffverarbeitung. Für Sourcing Manager in der Medizintechnik bedeutet das einen Systemlieferanten, der alle relevanten Anforderungen an Partikelfreiheit aus einer Hand abdeckt:
- Reinraumfertigung nach ISO 14644 (Klasse 8) mit lückenloser Dokumentation
- Zertifizierung nach ISO 13485 für das gesamte Qualitätsmanagementsystem
- Fertigungsbegleitende Messprogramme im hauseigenen Messzentrum
- Erfahrung aus über 1.000 Medizintechnikprojekten mit Toleranzen bis in den Mikrometerbereich
- Vollständige Prozessvalidierung und Rückverfolgbarkeit von der Entwicklung bis zur Serienproduktion
Von der ersten technischen Beratung über den Werkzeugbau bis zur qualitätsgesicherten Serienlieferung begleitet GAUDLITZ Projekte in der Medizintechnikfertigung vollständig. Nehmen Sie Kontakt auf und besprechen Sie Ihre Anforderungen an Reinheit, Präzision und Prozesssicherheit direkt mit den Experten in Coburg.
Ähnliche Artikel
- Welche Zertifizierungen sind bei einem Kunststoffzulieferer für Medizintechnik wichtig?
- Probenröhrchen aus Kunststoff: Worauf es bei der Fertigung für die Labordiagnostik ankommt
- Was umfasst eine Komplettlösung aus Kunststoffbauteilen?
- Wie unterscheidet sich Serienfertigung von Kleinserienfertigung bei Kunststoffteilen?
- Was ist bei Spritzguss-Prototypen für Medizinprodukte zu beachten?

