
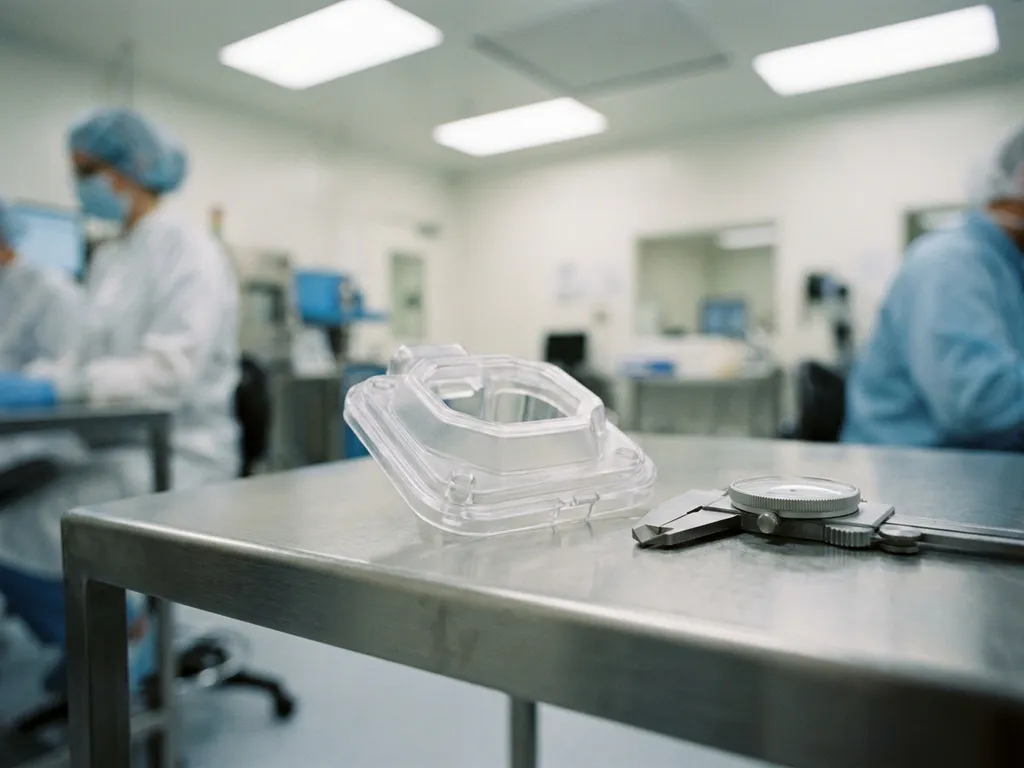
ISO 13485 ist eine internationale Norm für Qualitätsmanagementsysteme, die speziell für Hersteller und Zulieferer von Medizinprodukten entwickelt wurde. Sie definiert die Anforderungen an Prozesse, Dokumentation und Rückverfolgbarkeit, die notwendig sind, um sicherheitskritische Produkte konsistent und regelkonform herzustellen. Für Kunststoffzulieferer in der Medizintechnik ist die Zertifizierung kein optionales Gütemerkmal, sondern eine Grundvoraussetzung für die Qualifikation als Serienlieferant. Die folgenden Abschnitte beantworten die wichtigsten Fragen rund um ISO 13485 aus der Perspektive von Einkäufern und Beschaffungsverantwortlichen.
Welche konkreten Anforderungen stellt ISO 13485 an Kunststoffzulieferer?
ISO 13485 verpflichtet Kunststoffzulieferer zu einem dokumentierten Qualitätsmanagementsystem, das alle produktrelevanten Prozesse abdeckt: von der Entwicklung und dem Werkzeugbau über die Fertigung bis zur Auslieferung. Besonders gefordert sind eine lückenlose Prozessvalidierung, die Rückverfolgbarkeit jedes Bauteils sowie ein nachweisbares Risikomanagement nach ISO 14971.
In der Praxis bedeutet das für einen Kunststoffbetrieb konkret: Jeder Fertigungsschritt muss beschrieben, freigegeben und regelmäßig überprüft werden. Für Spritzgussverfahren, Reinraumfertigung oder Montage müssen sogenannte Validierungsprotokolle (IQ, OQ, PQ) vorliegen, die belegen, dass Maschinen und Prozesse reproduzierbar die geforderten Ergebnisse liefern.
Weitere Kernanforderungen betreffen die Lieferantenbewertung, den Umgang mit Abweichungen und Reklamationen sowie die interne Auditpflicht. Änderungen an Materialien, Werkzeugen oder Prozessen müssen dokumentiert und freigegeben werden, bevor sie in die Produktion einfließen. Das schützt den Auftraggeber vor unkontrollierten Qualitätsrisiken in der Lieferkette.
Wie läuft eine ISO 13485 Zertifizierung für einen Kunststoffbetrieb ab?
Eine ISO 13485 Zertifizierung erfolgt in mehreren Phasen: Zunächst baut das Unternehmen das Qualitätsmanagementsystem auf oder passt es an die Normanforderungen an. Anschließend führt eine akkreditierte Zertifizierungsstelle ein Stufenaudit durch, das mit der Zertifikatserteilung abschließt. Der gesamte Prozess dauert je nach Ausgangssituation zwischen sechs Monaten und zwei Jahren.
In der ersten Phase analysiert das Unternehmen seine bestehenden Prozesse anhand der Normkapitel und identifiziert Lücken. Typische Handlungsfelder sind die Vervollständigung der Prozessdokumentation, die Einführung von Validierungsroutinen und die Schulung der Mitarbeitenden. Danach folgt ein internes Audit, das die Wirksamkeit des Systems überprüft, bevor die externe Zertifizierungsstelle eingeschaltet wird.
Das eigentliche Zertifizierungsaudit gliedert sich in zwei Stufen: Im ersten Schritt prüft der Auditor die Dokumentation, im zweiten die tatsächliche Umsetzung vor Ort. Werden keine schwerwiegenden Abweichungen festgestellt, erteilt die Zertifizierungsstelle das Zertifikat, das in der Regel drei Jahre gültig ist und durch jährliche Überwachungsaudits aufrechterhalten wird.
Was unterscheidet ISO 13485 von ISO 9001 in der Praxis?
ISO 13485 und ISO 9001 teilen eine ähnliche Grundstruktur, unterscheiden sich aber in einem wesentlichen Punkt: ISO 9001 zielt auf kontinuierliche Verbesserung und Kundenzufriedenheit, während ISO 13485 auf regulatorische Konformität und Patientensicherheit ausgerichtet ist. Für Medizintechnikzulieferer bedeutet das deutlich strengere Anforderungen an Dokumentation, Validierung und Rückverfolgbarkeit.
Ein Unternehmen, das nach ISO 9001 zertifiziert ist, hat ein solides Qualitätsmanagementsystem, aber kein auf Medizinprodukte ausgerichtetes. ISO 13485 verlangt zusätzlich die Integration regulatorischer Anforderungen wie der EU-Medizinprodukteverordnung (MDR 2017/745) oder der FDA-Richtlinien in die eigenen Prozesse. Das betrifft unter anderem die Sterilisationsvalidierung, die Risikoakte und die Produktlebenszyklusdokumentation.
Für Einkäufer in der Medizintechnik ist ISO 9001 allein kein ausreichender Nachweis der Lieferantenqualifikation. Ein Zulieferer, der nur ISO 9001 vorweisen kann, muss in der Lieferantenqualifizierung erheblich aufwendiger bewertet werden, weil die medizintechnikspezifischen Prozessanforderungen nicht automatisch abgedeckt sind.
Woran erkennen Einkäufer einen wirklich ISO 13485-konformen Zulieferer?
Ein ISO 13485-konformer Kunststoffzulieferer lässt sich nicht allein am Zertifikat erkennen. Entscheidend ist, ob das Qualitätsmanagementsystem in der täglichen Produktion gelebt wird: vollständige Chargenprotokolle, nachvollziehbare Abweichungsberichte und eine dokumentierte Änderungshistorie für Werkzeuge und Materialien sind verlässliche Indikatoren.
Einkäufer sollten bei der Lieferantenqualifizierung gezielt nach folgenden Nachweisen fragen:
- Aktuelle Zertifikate mit Gültigkeitsdatum und Zertifizierungsumfang (Scope)
- Validierungsprotokolle für relevante Fertigungsprozesse (z. B. Spritzguss, Reinraum, Montage)
- Musterberichte aus dem internen Messzentrum mit Toleranznachweis
- Dokumentierte Lieferantenbewertungen und Auditnachweise
- Nachweise über Mitarbeiterschulungen zu normativen Anforderungen
Ein Zulieferer, der diese Unterlagen ohne Verzögerung bereitstellen kann, zeigt damit, dass sein System im Alltag funktioniert und nicht nur für externe Audits aktiviert wird. Fertigungsbegleitende Messtechnik ist dabei ein besonders aussagekräftiges Merkmal, weil sie zeigt, dass Qualität nicht erst am Ende der Prozesskette geprüft, sondern während der Fertigung gesichert wird.
Welche Risiken entstehen, wenn ein Zulieferer nicht nach ISO 13485 zertifiziert ist?
Arbeitet ein Medizintechnikhersteller mit einem nicht nach ISO 13485 zertifizierten Kunststoffzulieferer, trägt er das Qualitätsrisiko selbst. Behörden wie das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM) oder die FDA erwarten, dass der Hersteller seine gesamte Lieferkette qualifiziert hat, und fehlende Zertifizierungen beim Zulieferer können bei Audits zu Beanstandungen führen.
Die praktischen Konsequenzen reichen von erhöhtem internem Prüfaufwand über verzögerte Marktzulassungen bis hin zu Produktrückrufen, wenn Qualitätsmängel auf nicht validierte Zulieferprozesse zurückzuführen sind. Besonders in der Serienproduktion, wo Chargenabweichungen schwer nachzuverfolgen sind, entsteht ein erhebliches Haftungsrisiko.
Für Sourcing Manager bedeutet das: Die Entscheidung für einen nicht zertifizierten Zulieferer spart kurzfristig möglicherweise Kosten, erzeugt aber langfristig Aufwand in der Lieferantenüberwachung, erhöht das regulatorische Risiko und gefährdet die Zulassungsfähigkeit des Endprodukts.
Wie GAUDLITZ Plastic Technologies die ISO 13485-Anforderungen in der Praxis umsetzt
GAUDLITZ in der Medizintechnik steht für ein Qualitätsmanagementsystem, das ISO 13485 nicht als Mindeststandard, sondern als Grundlage eines vollständig integrierten Fertigungsansatzes versteht. Mit Erfahrung aus über 1.000 Medizintechnikprojekten und einem hauseigenen Messzentrum für fertigungsbegleitende Prüfungen bietet GAUDLITZ Sourcing Managern genau das, was bei der Lieferantenqualifizierung zählt:
- Reinraumfertigung nach Klasse 8 mit vollständiger Prozessvalidierung
- Toleranzen bis in den Mikrometerbereich, nachgewiesen durch interne Messtechnik
- Lückenlose Rückverfolgbarkeit und Chargendokumentation über den gesamten Produktlebenszyklus
- Zertifizierung nach den weltweit relevanten ISO-Normen
- Full-Service-Begleitung von der Entwicklung bis zur Kunststoffverarbeitung in Serie
Wenn Sie einen Zulieferer suchen, der ISO 13485-Konformität nicht nur zertifiziert, sondern in jedem Fertigungsschritt belegen kann, sprechen Sie direkt mit den Experten von GAUDLITZ Plastic Technologies.
Ähnliche Artikel
- Reinraumfertigung Klasse 8: Was dahintersteckt und wann sie vorgeschrieben ist
- Probenröhrchen aus Kunststoff: Worauf es bei der Fertigung für die Labordiagnostik ankommt
- Was unterscheidet einen Kunststoffhersteller für Medizintechnik von einem Standard-Spritzgießer?
- Welche Vorteile bietet Auftragsfertigung gegenüber der Fertigung im eigenen Haus?
- Was gehört zur Baugruppenfertigung in der Medizintechnik?

